Herausforderungen der Umweltkontrolle in der GMP-konformen Biopharmazeutischen Fertigung

Technische Analyse · GMP Cleanrooms
Herausforderungen der Umweltkontrolle in GMP-konform Biopharmazeutische Fertigung
In einer biopharmazeutischen Anlage ist der Reinraum die erste Verteidigungslinie des Produkts. Dies ist ein technischer Blick auf die schwierigsten Teile, um es richtig zu machen - Reinigungsklassenzertifizierung, zonale Druckdifferenzen und Luftreinigkeitskontrolle - und wo konforme Konstruktionen am häufigsten schief gehen.
In den meisten Fabriken beherbergt das Gebäude einfach den Prozess. In einer biopharmazeutischen Anlage ist das Gebäude ist Teil des Prozesses. Die Luft, der ein steriles Medikament ausgesetzt ist, die Druckverhältnisse zwischen den Räumen, die Oberflächen, die ein Bediener berührt, und der Weg, den eine Flasche von der Formulierung bis zur Füllung nimmt - alles bestimmt, ob das Produkt sicher ist, und alles ist reguliert. Umweltkontrolle ist daher kein am Ende eines Baus angewandter Veredelungshandel; es ist das zentrale technische Problem der gesamten Anlage und der Teil, der am häufigsten entscheidet, ob ein Projekt rechtzeitig die regulatorische Inspektion bestanden hat.
Dieser Artikel untersucht die Herausforderungen der Umweltkontrolle, mit denen biopharmazeutische Unternehmen bei der Konstruktion, dem Bau und der Qualifizierung konformer Produktionsräume wiederholt konfrontiert sind: wie Reinräume klassifiziert und zertifiziert werden, wie Luftreinigkeit erreicht und gehalten wird, wie zonale Druckdifferenzen das Produkt schützen und die spezifischen Schwierigkeiten, die Biologien, aseptische Verarbeitung und Multiproduktbetriebe zusätzlich verursachen. Das Ziel ist praktisch - zu zeigen, wo die schwierigen Probleme tatsächlich liegen, und warum es viel billiger ist, das Design frühzeitig richtig zu bekommen, als es während der Qualifikation zu entdecken.
01 — Das Kernproblem
Warum Umweltkontrolle der schwierigste Teil eines GMP-Aufbaus ist
Ein herkömmliches Industriegebäude kann Annäherungen tolerieren: ein paar Grad an Temperaturabtrieb, einen Zug, eine geschliffene Wand. Ein GMP-Reinraum kann nicht. Seine Leistung wird durch Zahlen definiert, die kontinuierlich demonstriert, dokumentiert und gehalten werden müssen - Partikelkonzentrationen, Druckdifferenzen, Luftwechselraten, Wiederherstellungszeiten, Temperatur, Feuchtigkeit und Mikrobienzahl - und jede dieser Zahlen ist ein potenzieller Ausfallpunkt, den ein Inspektor fragen kann.
Drei Merkmale machen das einzigartig schwierig. Erstens sind die Anforderungen untereinander abhängigDie Erhöhung einer Luftwechselrate zur Verbesserung der Wiederherstellung ändert das Druckgewicht des Raumes, was das Türöffnungsverhalten eines benachbarten Luftschlosses beeinflusst, was die Sauberkeit des benachbarten Raumes beeinflusst. Nichts kann isoliert optimiert werden. Zweitens ist der Standard kontinuierlichkeine einmalige Prüfung – eine Anlage, die sich wunderschön bei der Übergabe klassifiziert, muss durch Jahre von Menschen, Materialien und Reinigungszyklen, die sie durchlaufen, immer noch in der Spezifikation bleiben. regulatorische und kommerzielle auf einmalEin Kontaminierungsereignis oder eine fehlgeschlagene Qualifizierung kann die Produktion beenden, einen Rückruf auslösen und den Weg eines Produkts zu Patienten verzögern.
Aus diesem Grund muss die Umweltsteuerung von der ersten Konzeptskizze an als ein einziges integriertes System konzipiert werden. Das sagt nun der Regulierungsrahmen ausdrücklich, und hier muss jede ernsthafte Analyse beginnen.
02 — Der Rahmen
Die regulatorische Landschaft und die Kontaminationskontrollstrategie
Drei Referenzrahmen regeln die Luft in einem pharmazeutischen Reinraum und erledigen verschiedene Aufgaben. ISO 14644 ist der internationale technische Standard: Er definiert die Reinigungsklassen nach Partikelkonzentration und vorschreibt, wie sie gemessen und zertifiziert werden. EU GMP Anhang 1 — im Jahr 2022 wesentlich überarbeitet — legt die regulatorischen Erwartungen für die sterile Herstellung fest, fügt mikrobielle Grenzwerte, Besatzungszustandsunterschiedungen und Betriebskontrollen zusätzlich zu den ISO-Partikelklassen hinzu. In den Vereinigten Staaten FDA-Leitlinien zur aseptischen Verarbeitung deckt ähnliche Grundlagen mit eigenen Konventionen ab. Die meisten Exporteure müssen mehr als einen dieser auf einmal erfüllen.
Die wichtigste Änderung im Anhang 1 von 2022 ist konzeptionell: Sie macht eine dokumentierte Kontaminationskontrollstrategie (CCS) das Organisationsprinzip der gesamten Anlage. Anstatt Filter, Kleidung, Reinigung, Luftstrom und Überwachung als getrennte Boxen zu behandeln, verlangt das CCS, dass der Hersteller zeigt, wie alle diese Elemente zusammenarbeiten, um die Kontamination zu kontrollieren, gerechtfertigt durch QualitätsrisikomanagementIn der Praxis erhebt dies die Maßstäbe für die Gestaltung: Jede Umweltkontrollentscheidung muss nun auf eine Risikorodination zurückverfolgbar und als Teil eines kohärenten Ganzen verteidigbar sein.
Der CCS des Anhangs 1 ist absichtlich breit angelegt: Er erwartet, dass der Hersteller die Konstruktion von Anlagen und Ausrüstungen, das Versorgungswesen, das Personal und die Kleidung, die Kontrolle von Rohstoffen und Komponenten, die Prozess- und Reinigung, die Umwelt- und Prozessüberwachung sowie die Trends aller dieser Aspekte berücksichtigt und miteinander verbindet - insgesamt etwa zwanzig Elemente. Die praktische Wirkung ist, dass eine Umweltkontrollentscheidung nicht mehr allein verteidigt werden kann. Es muss nachgewiesen werden, dass es zur breiteren Strategie passt. Die gleiche Logik prägt zunehmend FDA-regulierte Standorte und die breite internationale Ausrichtung von ISO 14644EU GMP und PIC/S bedeutet, dass eine für einen großen Markt richtig konzipierte Anlage in der Regel für alle auf einmal konzipiert wird.
Für den Anlageningenieur übersetzt sich der Rahmen in vier eng verknüpfte Fragen, die der Rest dieses Artikels wiederum behandelt: Welche Sauberkeitsklasse benötigt jeder Raum und wie ist er zertifiziert; wie diese Luftreinigkeit erzeugt und aufrechterhalten wird; wie die Druckverhältnisse zwischen Räumen gesteuert werden; und wie das Ganze qualifiziert und im Einklang gehalten wird.
03 — Klassifizierung und Zertifizierung
Sauberkeitsklassen: Was muss zertifiziert werden und wie
Jedem Reinraumraum wird ein Zielsauberkeitsniveau zugewiesen. Unter ISO 14644-1 Die Skala läuft von ISO-Klasse 1 (sauberste) bis ISO-Klasse 9, wobei jeder Schritt etwa zehnmal mehr Luftpartikel erlaubt als der untenstehende. EU GMP Anhang 1 legt eigene Schichten Klassen A, B, C und D darüber hinaus für die sterile Fertigung, wo die Klasse nicht nur eine Partikelzahl beschreibt, sondern eine Prozessrisikozone mit eigenen Kleidungs-, Überwachungs- und Luftströmungserwartungen.
Das wichtigste - und am meisten missverstandene - Merkmal der pharmazeutischen Klassifizierung ist, dass jede Klasse in Zwei Besatzungsstaaten. "In der Ruhe" bedeutet, dass der Raum komplett mit Geräten in Betrieb ist, aber kein Personal anwesend ist; Es handelt sich tatsächlich um eine Installationsprüfung. „In Betrieb“ bedeutet, dass der Prozess mit der vollständigen Ergänzung der in den Verfahren definierten Bediener läuft – der echte Stresstest, denn Menschen sind bei weitem die größte Partikelquelle in jedem Reinraum. Ein Raum kann in Ruhe passieren und im Betrieb scheitern, was genau die Lücke ist, die Teams überrascht, die in den falschen Zustand entworfen haben.
| GMP-Klasse | Typischer Gebrauch | ISO-Äquivalent – im Ruhestand | ISO — in Betrieb | Max. ≥0,5 µm/m³ (im Ruhestand) → in Betrieb) |
|---|---|---|---|---|
| Klasse A | Kritische Zone: Aseptische Füllung, offener Produkthandling | ISO 5 | ISO 5 | 3,520 → 3,520 |
| Klasse B | Hintergrund zur Klasse A für aseptische Vorbereitung/Füllung | ISO 5 | ISO 7 | 3,520 → 352,000 |
| Klasse C | Weniger kritische Vorbereitungsstufen | ISO 7 | ISO 8 | 352,000 → 3,520,000 |
| Klasse D | Unterstützungsbereiche, risikomindere Schritte | ISO 8 | risikobasiert* | 3,520,000 → risikobasiert* |
*Für Klasse D ist in Anhang 1 keine Einsatzgrenze vorgegeben; den Hersteller auf der Grundlage einer Risikobewertung und routinemäßiger Daten festlegt. Der historische Bundesstandard 209E Begriff "Klasse 100" entspricht der heutigen ISO-Klasse 5 — d.h. einem Luftreinigkeitsniveau der Klasse A/B — weshalb "Klasse 100 Reinraum" und "ISO 5in der Praxis austauschbar eingesetzt werden.
Nicht nur Partikel: Mikrobielle Grenzen
Bei der sterilen Fertigung wird eine Sorte durch lebensfähige (mikrobielle) Grenzen sowie Partikelzahlen definiert, und dies ist das, was die Umweltüberwachung im Betrieb vor allem verfolgt. Anhang 1 enthält die empfohlenen Grenzwerte für vier Methoden — aktive Luftprobenangabe, Setzplatten, Kontaktplatten und Bedienungshandschuhdrucke — und sie straffen sich mit der Qualität stark an. Die entscheidende Änderung in der Revision 2022 ist, dass Grad A ist nullDas erwartete Ergebnis ist kein Wachstum, und jede einzelne wiedergewonnene Kolonie wird als eine Abweichung behandelt, die eine Untersuchung erfordert.
| Klasse | Aktivluft (CFU/m³) | Setzplatte Ø90 mm (CFU / 4 h) | Kontaktplatte Ø55 mm (CFU) | Handschuhdruck, 5 Finger (CFU) |
|---|---|---|---|---|
| A | Kein Wachstum – jede Erholung (≥1 CFU) untersucht | Kein Wachstum | Kein Wachstum | Kein Wachstum |
| B | 10 | 5 | 5 | 5 |
| C | 100 | 50 | 25 | — |
| D | 200 | 100 | 50 | — |
Klassifizierung, Qualifizierung und Überwachung sind nicht dasselbe
Viele Verwirrung - und viele Compliance-Lücken - entstehen aus der Verschwommenheit von drei verschiedenen Aktivitäten. Klassifizierung ist der spezifische Teilchenzählungstest, der nachweist, dass ein Raum seine ISO-Klasse erfüllt, der nach definierten Probenahmeort- und Luftvolumenregeln durchgeführt wird. Qualifizierung ist die breitere Übung, um zu demonstrieren, dass der Raum für den Einsatz geeignet ist - Konstruktion, Installation und betriebliche Qualifikation (DQ / IQ / OQ), deren Klassifizierung nur ein Eingang ist. Überwachung ist die laufende, routinemäßige Messung während der Produktion, die den Raum zeigt Aufenthalte unter Kontrolle. Eine Anlage kann perfekt klassifiziert werden, aber schlecht überwacht werden, und es ist die Überwachungsaufzeichnung, nicht die Übergabezertifikat, die ein Inspektor genau prüft. Behandlung Cleanroom Zertifizierung als einmaliges Ereignis und nicht als Lebenszyklus ist einer der häufigsten - und teuersten - Fehler im konformen Bau.
Die Zertifizierung selbst trägt praktische Fallen: die Anzahl und Position der Probenpunkte skaliert mit Raumfläche und muss begründet werden; der Belegungsstaat muss dem Anspruch entsprechen; und das Ergebnis gilt nur für eine eindeutig definierte Klasse für diesen spezifischen Raum. Das falsche Klassifizierungsschema auf dem Papier garantiert eine Nachbearbeitung im Feld.
Die Zertifizierung ist auch an definierte BesatzungsstaatenDie meisten Noten müssen sowohl "in Ruhe" als auch "in Betrieb" nachgewiesen werden, und ein Raum, der leer läuft, kann immer noch ausfallen, wenn er voller arbeitender Bediener ist. Ein weiteres Akzeptanzkriterium ist das Reinigung (Wiederherstellung) Zeit wie schnell ein Raum nach einer Störung in seine Klasse zurückkehrt, üblicherweise in der Größe von 15-20 Minuten für einen gut gestalteten Raum. Anhang 1 hat auch die historische Partikelgrenze von ≥5 µm für die saubersten Sorten optional gemacht, während die Erwartungen anderswo verschärft werden, so dass die genauen Grenzen, gegen die ein Projekt zertifizieren muss, den aktuellen Standard und nicht älteren Faustregeln entsprechen.
04 — Luftreinigkeit und HVAC
Herstellung und Haltung der Luftreinigkeitsanforderung
Eine Partikelklasse zu treffen ist eine Übung, um sehr große Mengen an hochgefilterter Luft auf kontrollierte Weise zu bewegen. Je sauberer die Klasse ist, desto mehr Luft, desto mehr Filtration und umso sorgfältiger muss sie geliefert werden.
Filtration und Luftströmungsmuster
Die endgültige Filtration erfolgt durch HEPA Filter — und für die kritischste Arbeit, ULPA Filter, die einen noch höheren Anteil der feinsten Partikel erfassen. Aber der Filter ist nur die Hälfte der Geschichte; Wie die gefilterte Luft geliefert wird, bestimmt die Qualität. Der kritische Klasse A Zone erfordert unidirektionaler Luftstrom — ein glattes, gleichmäßiges Luftfegen, üblicherweise um 0,45 m/s an der Arbeitsstellung — das Partikel kontinuierlich vom exponierten Produkt wegwascht. Unterere Klassen (B, C, D Hintergründe) verwenden in der Regel turbulenter (nicht unidirektionaler) Luftstrom die Verunreinigung durch eine hohe LuftwechselrateDutzende Raumluftwechsel pro Stunde, mit der genauen Rate, die von der Klasse, der Wärme- und Partikellast und der erforderlichen Rückgewinnungsleistung anstatt von einer einzigen festen Zahl festgelegt wird.
Wiederherstellung, Integrität und Visualisierung
Drei Tests verwandeln "sauber auf Papier" in "sauber in der Praxis", und jeder ist ein Ort, an dem Projekte stolpern. Wiederherstellung Messt, wie schnell ein Raum nach einer Störung in seine Reinigungsklasse zurückkehrt; eine zu niedrige Luftwechselrate versagt. Integrität des Filters Tests (eine Aerosol-Herausforderung wie PAO/DOP) beweisen, dass die installierten HEPA/ULPA-Filter und ihre Dichtungen keine Leckagen haben – ein einziger Bypass an einer Filterdichtung kann einen ganzen Raum ruhig besiegen. Und... Luftstromvisualisierung — die Rauchstudie, die jetzt ausdrücklich für die Klasse A gemäß Anhang 1 erwartet wird, liefert gefilmte Beweise dafür, dass Luft die kritische Zone tatsächlich so fegt, wie die Konstruktion beabsichtigt hatte, ohne Turbulenzen oder Totflecken über das offene Produkt. Rauchstudien zeigen routinemäßig, dass echte Ausrüstung, Bediener und Trolleys den Luftstrom auf Weise stören, die die Zeichnungen nie gezeigt haben.
Temperatur, Luftfeuchtigkeit und frische Luft
Luftreinigkeit geht nicht nur um Partikel. Das gleiche HVAC-System muss Temperatur und relative Luftfeuchtigkeit innerhalb definierter Grenzen – für die Produktstabilität, für Prozessschritte wie Lyophilisation oder Beschichtung und für den Komfort von vollgekleideten Bedienern, deren Partikelverschüttung bei zu warmer Temperatur stark ansteigt. Es muss auch ausreichend frische Make-up Luft um den Ablauf von Luftschlössern, Biosicherheitsschränken und Isolatoren zu kompensieren, während immer noch jeder Druckdifferenz beibehalten wird, weshalb so viel installierte Anlagenkapazität in die Klimaanlage und die bewegende Luft geht, die dann weitgehend durch die Endfilter zurückgeführt wird. Wie all dies gemessen wird - Klassifizierung, Rückgewinnung, Filterintegrität und Luftstrom und wie oft jedes erneut bestätigt werden muss - ist in ISO 14644-2 und ISO 14644-3die Standards, um die ein Qualifikationsplan aufgebaut wird.
Die zugrunde liegende Spannung in diesem Abschnitt liegt zwischen Sauberkeit, Energie und StabilitätMehr Luft gibt bessere Erholung und Marge, kostet aber Energie und kann Turbulenzen verursachen; Weniger Luft spart Geld, erodiert aber die Sicherheitsmarge. Die richtige Lösung dieses Kompromisses, Klasse für Klasse und Raum für Raum, ist eine zentrale HVAC-Konstruktionsarbeit - und es hängt ausschließlich von den Oberflächen und dem Druckschema ab, das im Folgenden beschrieben wird.
05 — Zonale Druckdifferenzen
Druckkaskaden: Verunreinigung vor dem Überqueren der Linie
Wenn Luftreinigkeit ein Einzelzimmer sauber hält, Druckdifferenz ist das, was verhindert, dass ein schmutziger Raum einen sauberen Raum kontaminiert. Die regierende Idee ist die DruckkaskadeJeder sauberere Raum wird bei einem höheren Druck gehalten als der weniger saubere Raum neben ihm, so dass jedes Mal, wenn sich eine Tür öffnet oder ein Spalt besteht, Luft strömt raus des saubereren Raumes statt in ihn. Ein typischer Schritt zwischen benachbarten klassifizierten Klassen ist in der Reihenfolge von 10–15 Pamit überwachten Differenzen und Alarmen an den kritischen Grenzen.
Eine Druckkaskade zwischen GMP-Graden
Jede Reiniger Zone sitzt bei höherem Druck; Luft fließt immer vom sauberen Raum in den weniger sauberen.
Airlocks: Wo die Kaskade gewonnen oder verloren wird
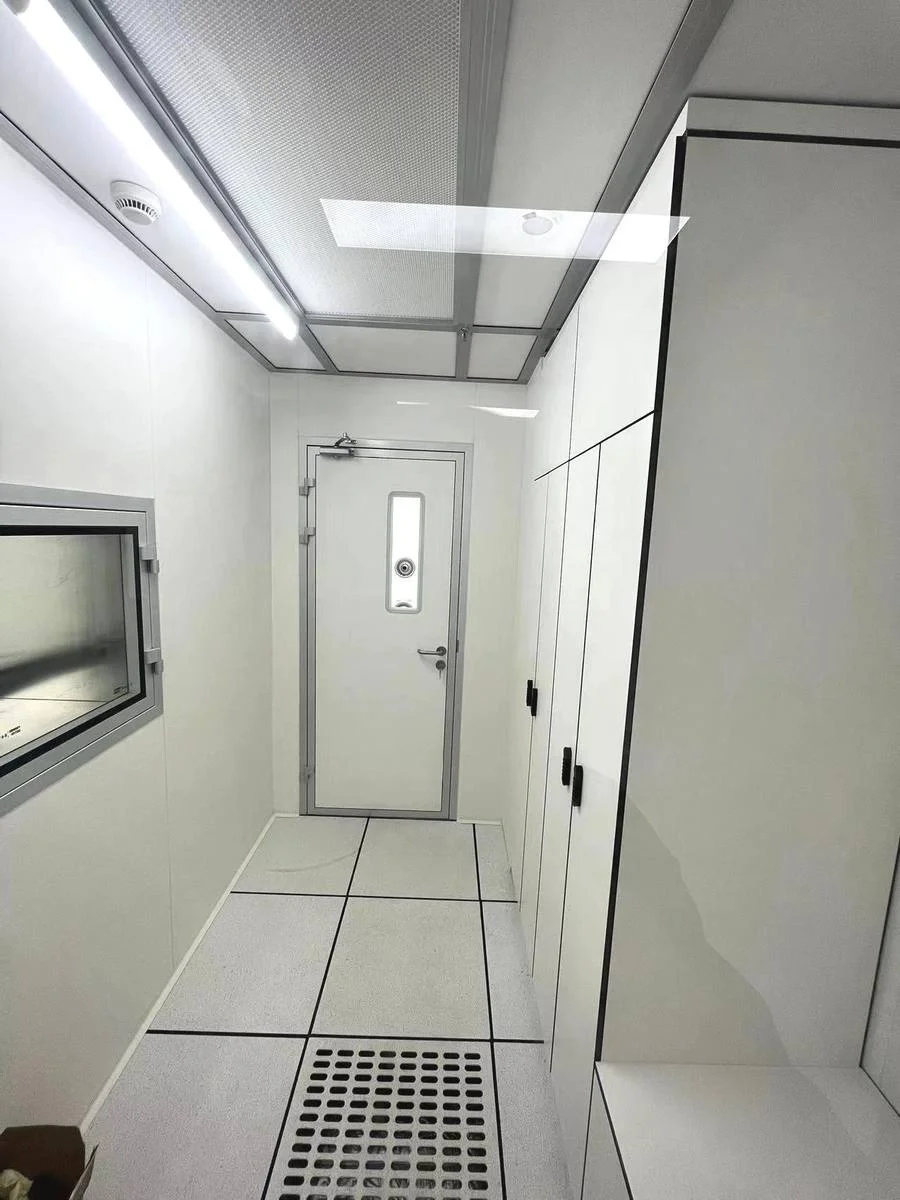
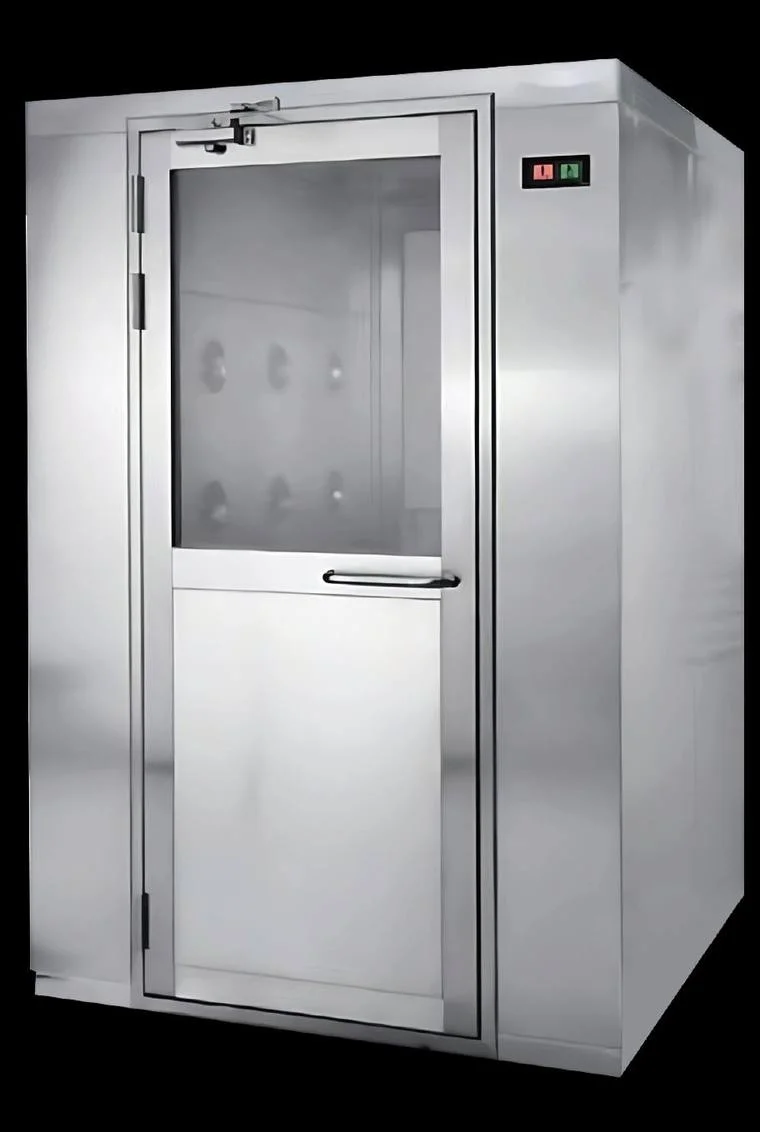
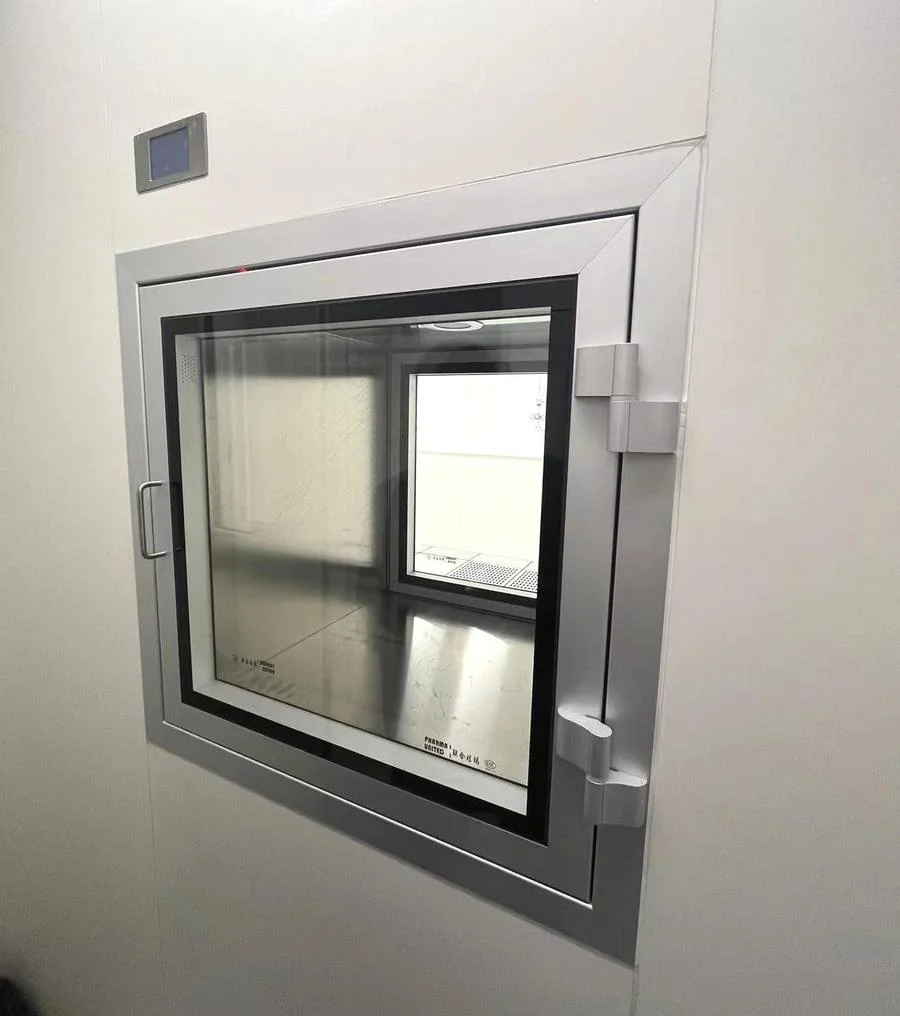
Die Kaskade wird bei den Übergängen durchgesetzt, und diese Übergänge sind Luftschlösser — getrennte kleine Räume, die eine Klasse von der nächsten für Menschen (Personalluftschlüsse, PAL) und für Materialien (Materialluftschlüsse, MAL) puffern. Luftschlüsse kommen in drei Druckarchetypen, und die Wahl des falschen ist ein klassischer Konstruktionsfehler:
- Cascade Luftschloss. Der Druck nimmt schrittweise von der sauberen Seite auf die schmutzige Seite ab; die Luftsperre sitzt bei einem Zwischendruck. Die gemeinsame Wahl zwischen benachbarten Graden.
- Bubble Luftschloss. Die Airlock wird in höher Druck als beide Räume, die es verbindet, so dass Luft in beide schiebt - verwendet, um zwei saubere Bereiche vor Kreuzkontaminierung zu halten.
- Waschbecken (oder "Cascade-down") Luftschloss. Die Airlock wird in niedriger Druck als beide Nachbarn, so dass Luft aus beiden angesaugt wird - verwendet, um ein gefährliches oder lebendes Organismus Bereich zu enthalten.
Die Aufrechterhaltung dieser Unterschiede in der realen Welt ist schwieriger als das Schema vorschlägt. Jede Türöffnung ist ein vorübergehend das momentan das Differential zusammenbricht; Verriegelungstüren (nur eine auf einmal geöffnet) sind daher bei kritischen Luftschlössern verpflichtet, und das Steuersystem muss durch den Übergang ohne Störalarme oder Druckumkehrungen fahren. Zimmer Integrität der Hülle genauso wichtig: Ein leckendes Panelgelenk, eine ungedichtete Kabeldurchdringung oder eine schlecht versiegelte Tür blutet Druck und zwingt die HVAC, ein Ziel zu verfolgen, das sie nie ganz halten kann. Genau hier treffen sich Bauqualität und HVAC-Design – und dort scheitern sie am häufigsten zusammen.
06 — Biopharma-spezifische Schwierigkeiten
Welche Biologien und aseptische Verarbeitung hinzufügen
Alles oben gilt für die sterile Fertigung im Allgemeinen. Biopharmazeutika – Impfstoffe, monoklonale Antikörper, Zell- und Gentherapien – fügen eine weitere Schwierigkeitsschicht hinzu, da sie die strengsten Reinigungsanforderungen mit Anforderungen kombinieren, die direkt Konflikt mit ihnen.
Aseptische Verarbeitung: Barrieren und Menschen
Wenn ein Produkt nicht endgültig sterilisiert werden kann, muss es durch aseptische Verarbeitung hergestellt werden, und menschliche Betreiber sind das dominierende Kontaminationsrisiko. Die moderne Antwort besteht darin, Menschen aus der kritischen Zone mit Barrierentechnologie: RABS (eingeschränkte Zugangsbarrieren) und zunehmend Isolatoren die die Klasse A-Zone vollständig vom Bediener trennen. Diese verschärfen das Umweltkontrollproblem, anstatt es zu beseitigen - ein Isolator braucht immer noch einen definierten Luftstrom, Leckdichtheit und einen Bio-Dekontamination-Zyklus (typischerweise verdampftes Wasserstoffperoxid), dessen Rückstände vor der Produktion gereinigt werden müssen. Personals- und Materialströme müssen streng unidirektionalmit Abkleiden und Entkleiden durch Luftschlösser sequenziert, so dass saubere und gebrauchte Wege sich nie kreuzen.
Einwegsysteme sind zu einem wichtigen Kontaminationskontrollhebel in der Biologie geworden. Der Ersatz gereinigter und sterilisierter Edelstahl durch vorsterilisierte Einwegbeutel, Schläuche und Baugruppen entfernt die gesamte Reinigungs- und Sterilisierungs-Validierungslast und schließt den Prozess gegen den Raum – aber es verschoben das Problem, anstatt es zu löschen. Verbindungen müssen immer noch aseptisch oder über validierte sterile Steckverbinder hergestellt werden; Lieferantenqualität, Extraktions- und Auslaugbare werden Teil der Kontaminationskontrollstrategie; und die unterstützende Raumqualität muss noch gerechtfertigt werden. Der breitere Schritt in Richtung geschlossene und funktional geschlossene Verarbeitung kann eine Hintergrundqualität um einen Schritt senken, aber nur dann, wenn die Schließung selbst nachgewiesen und nicht angenommen wird.
Der Konflikt zwischen Sauberkeit und Eindämmung
Die härteste Konstruktionsspannung in der Biopharma ist, dass Produktschutz und Bediener-/Umweltschutz können entgegengesetzte Druckregimes erfordernDie saubere Verarbeitung will die kritische Zone bei positiv Druck, um die Kontamination abzuhalten. Aber wenn der Prozess mit lebenden Organismen, viralen Vektoren oder hochwirksamen Verbindungen umgeht, will die Biosicherheit die gleiche Zone bei negativ Druck, um die Gefahr zu halten inDie Vereinbarung der beiden – oft mit einer positiven Druckproduktzone, die in einer Negativdruckbehälterschale verschachtelt ist und durch sorgfältig gestaltete Spülluftschlüsse verbunden ist – gehört zu den anspruchsvollsten Problemen bei der Anlagengestaltung und hat keine allgemeine Antwort: Es muss pro Prozess gelöst, im CCS dokumentiert und in der Qualifikation bewiesen werden.
Multiproduktanlagen und Kreuzkontamination
Nur wenige Biopharma-Standorte produzieren nur ein Produkt. Sobald eine Anlage Multiprodukt ist, Kreuzkontamination Kontrolle wird ein Designtreiber: spezielle oder sorgfältig getrennte Luftbehandlung, Druckregimes, die Migration zwischen Suiten verhindern, unidirektionale Material- und Abfallströme und Reinigungs-/Wechselregimes, die selbst validiert werden. Die Flexibilität, Suiten neu zu konfigurieren, während sich eine Produktpipeline entwickelt – ohne dabei etwas zu beeinträchtigen – ist eine wiederkehrende Anforderung, und ein Grund dafür, dass vorgefertigte, neu konfigurierbare Konstruktionen für pharma saubere Räume.
07 — Qualifikation und laufende Kontrolle
Einmal beweisen und jeden Tag beweisen
Eine konforme Anlage muss zwei Hürden beseitigen, die leicht zusammenzuführen sind: a einmalige Qualifikation bei der Übergabe und a kontinuierliche Demonstration Kontrolle danach.
Inbetriebnahme, Qualifizierung und Validierung (CQV) geht einen strukturierten Weg – die Konstruktionsqualifizierung bestätigt, dass das Design die Anforderungen erfüllt; Installation und Betriebsqualifikation bestätigen, dass die Systeme wie vorgeschrieben gebaut und betrieben werden; und Leistungsqualifikation, einschließlich Partikelklassifizierung, Rückgewinnung, Filterintegrität und Luftstromvisualisierungsprüfung, bestätigt die Leistungsfähigkeit des Raumes. Bei sterilen Prozessen kulminiert dies in Aseptische Prozesssimulationen („Medienfüllungen“), bei denen das Verfahren mit Wachstumsmedium anstelle von Produkt durchgeführt wird, um zu demonstrieren, dass das gesamte Umwelt-plus-Verfahren-System sterile Ausgabe erzeugen kann.
Dann beginnt die härtere, ruhigere Disziplin: Routine UmweltüberwachungNicht lebensfähige Partikelzählungen, lebensfähige Luft- und Oberflächenprobenangabe (Setzplatten, aktive Luftprobenangänger, Kontaktplatten) und kontinuierliche Überwachung von Druck, Temperatur und Luftfeuchtigkeit führen zu einem Trendprogramm, dessen Aufgabe es ist, Drift zu erfassen vor Es wird zu einem Ausflug. Der Schwerpunkt in Anhang 1 auf Datentrends bedeutet, dass es nicht mehr ausreicht, an einem bestimmten Tag Grenzen zu erreichen; Eine Anlage muss zeigen, dass sie ihre Umgebung im Laufe der Zeit versteht und kontrolliert. Kontinuierlich Umweltüberwachungssysteme dass Logpartikelzählungen, Differenzdrücke und Bedingungen jetzt effektiv erwartet werden, und die Lücke zwischen einem Raum, der einmal zertifiziert wurde, und einem Raum, der nachweislich jede Schicht kontrolliert, ist, wo viele Standorte fehlen.
Zunehmend wird diese kontinuierliche Demonstration ebenso auf Datenintegrität Wie bei den Lesungen selbst. Überwachungs- und Gebäudemanagementsysteme müssen Aufzeichnungen erstellen, die zugeschrieben, lesbar, zeitgenössisch, originell und genau sind. ALCOA+ Grundsätze – mit sicheren Auditspuren, kontrolliertem Zugriff und Alarmen, die nicht stillschweigend überschrieben werden können. Gemäß EU-GMP-Anhang 11 und gleichwertigen Erwartungen für computerisierte Systeme wird eine Druck- oder Teilchenausflucht, die nicht erfasst, zeitgestempelt und erklärt wird, als Kontrollverlust behandelt, auch wenn der physische Raum nie tatsächlich driftete. Das Einbauen dieser von Anfang an – qualifizierte Instrumente, validierte Software und definierte Alarmreaktionsverfahren – ist viel billiger als die Nachrüstung nach einem Inspektionsergebnis.
Das Übergabezertifikat beweist einen Reinraum kann Treffen Sie Ihre Klasse. Die Überwachungsaufzeichnung beweist es tutDie Regulierungsbehörden kümmern sich viel mehr um das zweite.
08 — Oberflächen und Konstruktion
Wo konforme Konstruktion gewonnen wird: Oberflächen und die Konstruktion selbst
Ein Großteil davon, ob eine Anlage ihre Qualität hält, wird nicht durch das HVAC-Schema bestimmt, sondern durch die physische Hülle - die Oberflächen, Verbindungen und Details, die entweder die Kontaminationskontrolle unterstützen oder sie leise untergraben.
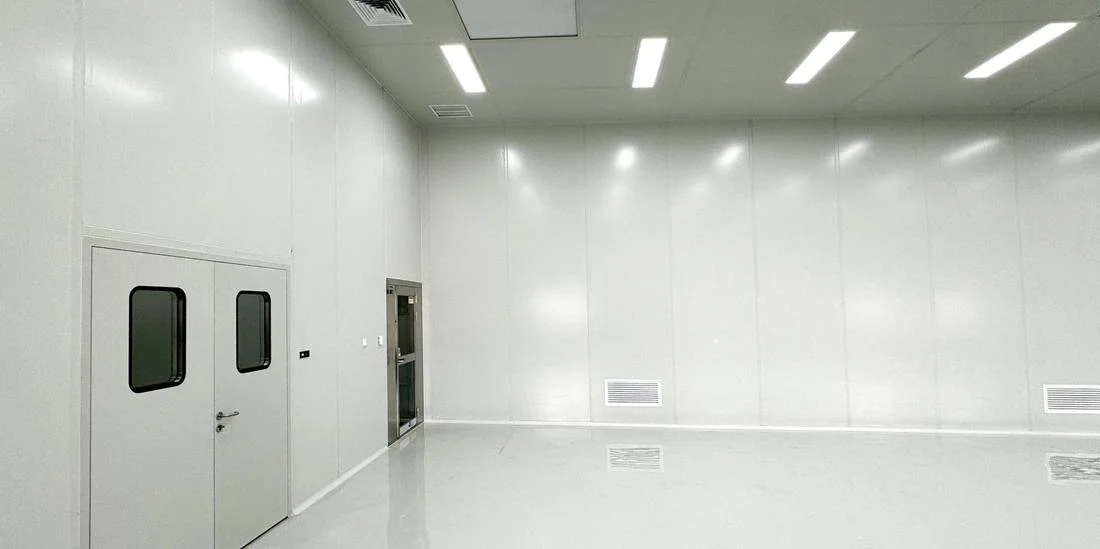
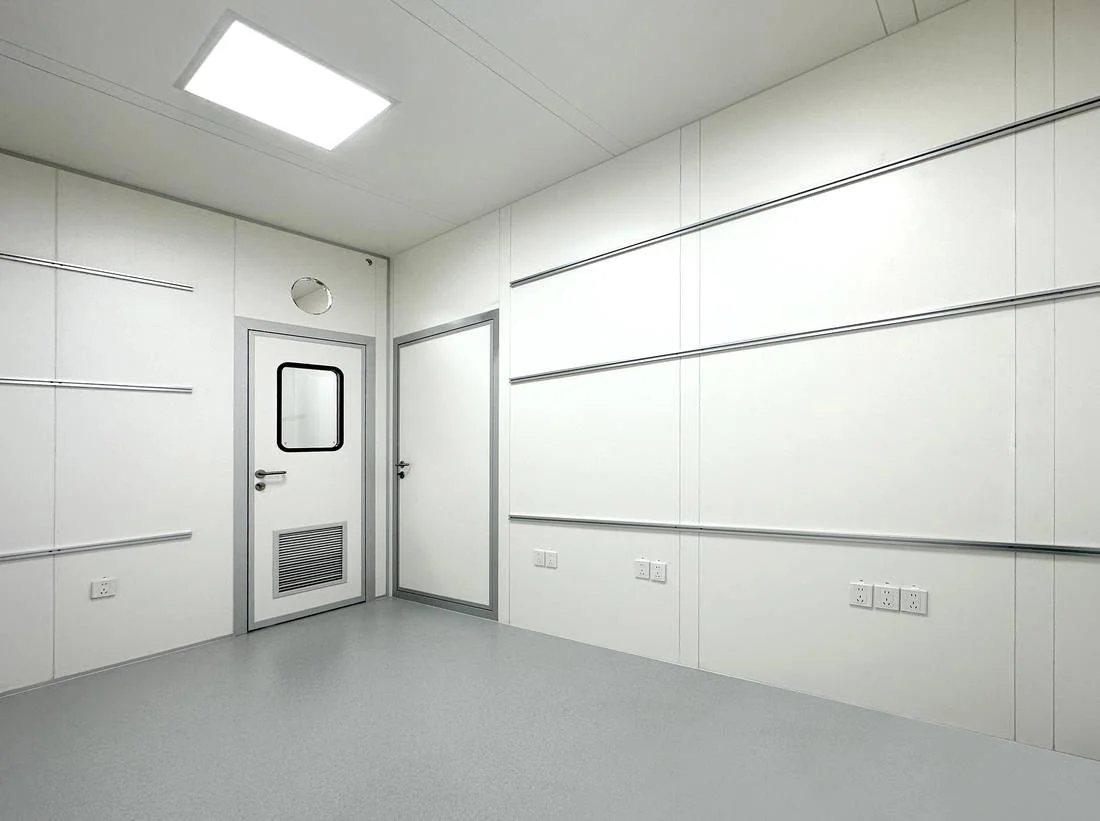
Jede Innenfläche in einem Geheimraum muss glatt, nicht vergießend, nicht porös und chemisch beständigin der Lage, wiederholte aggressive Desinfektionen (einschließlich sporizider Mittel und in Isolatoren verdampftes Wasserstoffperoxid) ohne Abbau standzuhalten. Junctions sind coved anstatt quadratisch, so dass es keine Partikelfangecken gibt; Wand-, Decken- und Bodensysteme sind spülbar und vollständig versiegeltDurchdringungen für Rohre, Kabel und Kanäle sind versiegelt, um sowohl Sauberkeit als auch Druckintegrität zu erhalten. Deshalb sind vorgefertigte Reinraumsysteme aus HPL- und Metallsandwichplatten mit versiegelten, versiegelten Gelenken, Fluchttüren und Doppelverglasungen sind zum Standard für GMP-Arbeit geworden: die harte, reinigbare Oberfläche und das gesteuerte Gelenk sind genau das, was die Regelung belohnt.
Der Bau Methode ist selbst zu einer Möglichkeit geworden, die Compliance zu riskieren. Der Aufbau der Hülle als vorgefertigte Module bedeutet, dass das staubergehende Schneiden und Veredelung in einer Fabrik statt im zukünftigen Reinraum stattfindet, die Qualität konsistent und dokumentiert ist und die Montage vor Ort schneller und sauberer ist - all dies vereinfacht die Qualifikation. Da sich modulare Hüllen aus Standard-Dichtungskomponenten verschrauben, können Suiten später neu konfiguriert oder erweitert werden, wenn sich eine Produktpipeline ändert, ohne eine qualifizierte Umgebung zu zerstören - eine direkte Antwort auf das zuvor aufgeworfene Multiproduktflexibilitätsproblem. Für viele Biopharma-Projekte ist dies der Grund, warum modulare Reinraum-Konstruktion wird nun mit herkömmlichen stick-built Methoden zu gleichen Bedingungen gewogen.
09 — Häufige Ausfallmodi
Wo konforme Biopharma-Projekte am häufigsten schief gehen
Die oben beschriebenen Schwierigkeiten neigen dazu, als eine kleine, wiederkehrende Reihe von Fehlern aufzutreten. Sie sind selten exotische technische Probleme; Viel häufiger handelt es sich um gewöhnliche Entscheidungen, die zu spät getroffen, falsch aufgereicht oder zu leicht validiert werden. Die Bezeichnung hilft, da jede im Entwurf verhältnismäßig billig zu verhindern ist und schmerzhaft teuer zu korrigieren ist, sobald Beton und Leitungen vorhanden sind.
- Designen für „in Ruhe“ und Entdecken „in Betrieb“. Räume, die schön klassifizieren, wenn sie leer sind, scheitern ab, sobald Menschen, Ausrüstungswärmebelastung und Bewegung vorhanden sind - die einzigen staatlichen Regulierungsbehörden, die sich letztendlich kümmern.
- Druckkaskaden, die direkt auf dem Schema aussehen, aber im Gebrauch zusammenbrechen. Türen falsch verschlossen, der falsche Luftschloss Typ an einer kritischen Grenze, oder eine Umschlag zu lecker, um das Differential zu halten - die Kaskade ist nur so gut wie ihre schwächste Öffnung.
- Filter- und Dichtungslecks, die einen Reinraum unsichtbar besiegen. Ein einziger Bypass an einer HEPA-Dichtung, der nur bei Integritätsprüfungen gefunden wird, kann die gesamte installierte Filtration einer Suite negieren.
- Luftstrom die Zeichnungen nie getestet. Rauchstudien zeigen wiederholt, dass echte Ausrüstung und Bediener Turbulenzen und Totzonen über offene Produkte erzeugen, die kein statisches Layout vorhergesagt hat.
- Sauberkeit-Versus-Eindämmung blieb ungelöst. Lebende Organismen und Hochleistungsprozesse, deren Druckregime vor Ort festgelegt ist, anstatt im CCS konzipiert und dokumentiert zu werden, schaffen sowohl Compliance als auch Sicherheitsbestrahlung.
- Oberflächen und Durchdringungen, die nicht wirklich gereinigt werden können. Quadratische Verbindungen, unversiegelte Dienstdurchdringungen und Oberflächen, die sich unter sporiziden Mitteln abbauen, untergraben leise die Qualität, die HVAC so hart liefert.
- Überwachung und Datenintegrität am Ende verschraubt. Eine Anlage, die eine einmalige Klassifizierung bestanden hat, aber keine trendige, manipulationssichere Kontrolle in jeder Schicht zeigen kann, ist die häufigste Lückeninspektorin.
Nichts davon ist ein Versagen der Ehrgeiz; Sie sind Fehler der Sequenzierung - der Umgebungskontrolle als etwas zu behandeln, das am Ende bestätigt werden muss, anstatt von der ersten Zeile auf der Zeichnung aus entworfen, gebaut und bewiesen zu werden. Die Projekte, die reibungslos laufen, sind diejenigen, die die Sauberkeit und das Druckschema auf Papier fixieren, Oberflächen und einen Umschlag auswählen, der es halten kann, und die Überwachung und Qualifizierung vor, nicht nach dem Bau planen.
Reduzierende Umweltkontrolle – eine praktische Checkliste
- Entwurf "in Betrieb", nicht "in Ruhe". Größe Luftänderungen, Erholung und Druck für den Raum voller Arbeitnehmer, da das der Zustand ist, der scheitert.
- Beheben Sie zuerst das Reinigungsschema auf Papier. Zuweisen Sie jedem Raum eine ISO-Klasse und eine GMP-Klasse und definieren Sie Probenahme und Belegungszustände vor dem Bau, nicht während der Qualifikation.
- Behandeln Sie die Druckkaskade als System. Wählen Sie an jeder Grenze den richtigen Luftschloss-Typ, sperren Sie kritische Türen ein, überwachen und alarmieren Sie die Schlüsseldifferentiale und versiegeln Sie den Umschlag, damit er sie halten kann.
- Reinigung gegen Eindämmung explizit lösen für jeden lebenden Organismus oder einen Prozess mit hoher Potenz und die Begründung in der Kontaminationskontrollstrategie dokumentieren.
- Planen Sie Monitoring und Trending vom ersten Tag an. Eine Anlage wird auf die Kontrolle behalten, nicht auf einem einzigen Klassifizierungszertifikat beurteilt.
- Lassen Sie den Umschlag seinen Anteil leisten. Geben Sie reinigbare, desinfektionsbeständige, spülbare, versiegelte Oberflächen an und verwenden Sie vorgefertigte Konstruktionen, um die Qualität konsistent und die Anlage neu konfigurierbar zu machen.
Planen Sie einen GMP-Reinraum oder eine Biopharma-Suite?
Teilen Sie Ihre Zielnoten, Layout und Timeline. Die Ingenieure von Wonclean können helfen, ISO- und GMP-Anforderungen in ein baubares Design zu übersetzen - vorgefertigte Platten, FFU-Decken, Luftschlösser, Passboxen und versiegelte Umschläge, die sauber klassifizieren und die Kontrolle behalten.
FAQ (häufig gestellte Fragen)
Häufig gestellte Fragen
Was ist der Unterschied zwischen einer ISO-Klasse und einer GMP-Klasse?
Was bedeutet "Klasse 100" und wie bezieht es sich auf ISO 5?
Warum sind Reinräume sowohl "in Ruhe" als auch "in Betrieb" zertifiziert?
Welcher Druckunterschied wird zwischen Reinraumgraden verwendet?
Können modulare (vorgefertigte) Reinräume GMP-Anforderungen erfüllen?
Dieser Artikel ist eine technische Übersicht zur Orientierung; Klassifizierungsgrenzen und Zuordnungen folgen EU-GMP-Anhang 1 (2022) und ISO 14644-1:2015Die richtige Konstruktion, das Sauberkeitsziel und die Kontaminationskontrollstrategie für jede bestimmte Anlage müssen jedoch von qualifizierten Reinraum- und Qualitätsexperten bestätigt werden. Projekt- und Produktreferenzen beschreiben die eigene Arbeit und das Angebot von WONCLEAN COMPANY LIMITED.